Blog

Home » Blog » Errores congénitos del metabolismo (ECM) & Factores preconcepcionales del desarrollo infantil

Errores congénitos del metabolismo (ECM) & Factores preconcepcionales del desarrollo infantil

19/09/2024 | Genetique, Pediatría, Medicina General y de Familia
Errores congénitos del metabolismo (ECM) & Factores preconcepcionales del desarrollo infantil

Introducción

Los errores congénitos del Metaboliso son Trastornos bioquímicos determinados genéticamente en el que la falta/alteración de un enzima (proteína) origina un bloqueo metabólico con consecuencias clínicas. Dichos Errores afectan a los factores preoncepcionales del desarrollo infantile

En general las consecuencias clínicas se derivan, o bien de la deficiencia de un metabolito específico, o bien por acumulación de metabolitos, que aumentan debido al bloqueo metabólico que se ha producido, y que son tóxicos.

Estas enfermedades se caracterizan por ser:

  • Enfermedades poco frecuentes.
  • Estudios difíciles y ocasionalmente anecdóticos. En la literatura medica solo existen publicaciones de casos muy concretos.
  • Necesidad de estudios clínicos controlados. Debido a los pocos estudios realizados sobre estas enfermedades, el conocimiento de las mismas ha avanzado muy poco.

Debido a este desconocimiento de las enfermedades, desde hace pocos años, existen grupos multidisciplinares que se dedican al estudio de estas. Son estos organismos los que se dedican al estudio de los nuevos casos que aparecen, así como de las nuevas enfermedades.
Epidemiología

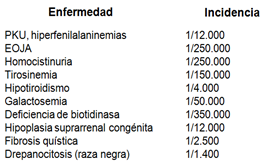
Globalmente, aparece un error innato del metabolismo en 1/800-2500 recién nacidos. Las incidencias específicas las podemos ver en la tabla. Debemos de tener en cuenta que la incidencia varía dependiendo de la zona, raza… Por ejemplo, la drepanocitosis es más frecuente en la raza negra que en la blanca, al contrario de lo que ocurre con la fibrosis quística. La talasemia es más frecuente en Sicilia y Cerdeña, ya que son islas y por tanto, suelen ser comunidades muy endogámicas.

Patogenia

  • Alteraciones del ADN nuclear o mitocondrial. Estas alteraciones pueden ser:
    • Mutaciones puntiformes.
    • Deleciones y otras alteraciones.
  • Alteraciones de la síntesis/procesamiento del ARN y proteínas derivadas.

Un ejemplo es el que aparece en la imagen; determinados genes (AB) codifican para unas determinadas enzimas (ab) que tienen como función el paso del producto “A” al producto “B”.
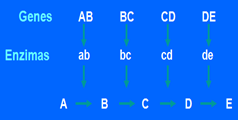
Si el gen está alterado, no funcionan las enzimas, y por ello puede haber falta de productos finales (B) y acumulo de metabolitos intermedios (A), lo cual provoca toxicidad.

Enfermedades humanas con Herencia Monogénica reconocida

Cada vez hay más enfermedades que tienen una herencia monogénica reconocida.

Hay más de 550 errores congénitos del metabolismo reconocidos.

La herencia es predominantemente autosómica recesiva.

Herencia Mitocondrial

Las enfermedades con alteración del ADN mitocondrial son menos frecuentes que las anteriores.

En cuanto a la herencia mitocondrial debemos decir que el ADN mitocondrial es limitado y tiene algunas características específicas:

  • La mutación la heredan todos los hijos de la madre portadora, y no es trasmitida de padres a hijos.
  • La expresión fenotípica es muy variable dependiendo del número (homoplasmia/heteroplasmia) de mitocondrias que contienen la mutación en su ADN. Pueden llegar a existir ausencia de síntomas con pocas mitocondrias afectadas o enfermedades muy graves cuando el numero de mitocondrias afectas es importante

Consecuencias Primarias de la EMC, Sintomatología

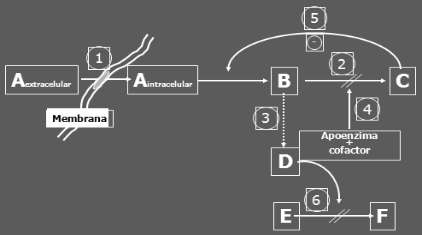
  • Alteración del transporte de membrana. El producto  necesario para el metabolismo intracelular es incapaz de atravesar la membrana, hay una deficiencia en el transporte de membrana.
  • Bloqueo enzimático de B a C:
  • Deficiencia de C.
  • Acumulo de A y B (soluble ó insoluble). Si son solubles tendrán una toxicidad celular notable.
  • Aumento de D (vía alternativa) por exceso de B.
  • Defecto entre la interacción de apoenzima-cofactor obligatorio.
  • Inhibición del feed-back de la conversión de A ® B.
  • Inhibición secundaria de la conversión de E ® F por la acumulación de D.


Al final del todo encontraremos que aparece sintomatología, o bien por ausencia de un producto necesario o bien por presencia de metabolitos que son tóxicos para la célula.

Manifestaciones Clínicas

Estas manifestaciones son importantes ya que será necesario que sospechemos tempranamente de la enfermedad. Cuando tardamos mucho en el diagnostico, es posible que las secuelas sean ya irreversibles.

Habrá, por tanto, una serie de datos que deberemos recordar:

  • Las manifestaciones clínicas se dan a cualquier edad. Aunque están presentes desde el nacimiento, a veces no dan síntomas hasta la adolescencia.
  • Pueden afectar a cualquier órgano o sistema. Aunque lo más frecuente es que aparezcan manifestaciones neurológicas y gastrointestinales.
  • Manifestaciones neurológicas.
    • Tono muscular anómalo
    • Letargia.
    • Coma.
    • Convulsiones.
    • Retraso psicomotor.

Ninguna de las manifestaciones anteriores es específica, pero sí que pueden sugerirnos la enfermedad.

  • Manifestaciones gastrointestinales.
    • Vómitos.
    • Hepatopatía.

Síndromes Clínicos

Hay algunos síndromes clínicos muy característicos. Se trata de organizar la presentación clínica en afectaciones especificas del órgano o sistema:
  • Síndrome neurológico.
    • Encefalopatía crónica
    • Encefalopatía aguda
    • Alteraciones del tono y del movimiento
    • Miopatía
    • Trastorno psiquiátrico

Algunas enfermedades como la Enfermedad de la orina con olor a jarabe de arce (EOJA), el hipotiroidismo o la glucogenosis   tipo II tienen una clínica predominantemente neurológica.

  • Síndrome metabólico.
    • Acidosis renal / Nefrocalcinosis / IRC
    • Raquitismo
    • Cetoacidosis
    • Acidosis láctica
    • Acidurias orgánicas

Las tres últimas cursan con GAP aniónico aumentado.

Algunos ejemplos de enfermedades que cursan con clínica metabólica son la nefrocalcinosis y el raquitismo hipofosfatémico.

  • Síndrome hepático.
    • Ictericia
    • Hepatomegalia
    • Hipoglucemia
    • Disfunción hepatocelular
  • Síndrome cardiaco.
    • Cardiomiopatía
    • Arritmias
    • Enfermedad coronaria.

Ejemplos; glucogenosis tipo II, hipercolesterolemia familiar.

  • Síndrome por deposito.
    • Enfermedades lisosomiales
    • Enfermedades de peroxisomas
    • Enfermedades mitocondriales

Ejemplo; mucopolisacaridosis y lipidosis.

  • Alteraciones oftalmológicas.
    • Opacidad corneal. Enfermedad de Hurler-Scheie.
    • Mancha rojo-cereza. Esfingolipidosis.
  • Síndrome dermatológico.
  • Alteraciones del olor o del color de la orina.
    • Azúcar quemada: Enf. de orina en jarabe de arce
    • Calcetines usados: Acidemia isovalérica
    • Amoniaco: Acidemia metilmalónica
    • Orina de ratón: Fenilcetonuria
    • Huevo podrido: Tirosinemia
    • Pescado: Hipercarnitinemia

Enfermedad Metabólica Aguda del recién nacido

Desde el punto de vista clínico, el proceso diagnostico será el que veremos con este ejemplo.

Ante un recién nacido que presente:

  • Dificultades de alimentación.
  • Escasa ganancia ponderal / Desmedro.
  • Hipotonía.
  • Convulsiones.
  • Letargia.
  • Olor peculiar.
  • Hipoglucemia, hiperamoniemia, acidosis.

Debemos pensar en que pueda existir una infección congénita, una sepsis, una encefalopatía isquémico-hipóxica o una intoxicación.

Si el cuadro presentado no está causado por ninguna de las patologías nombradas anteriormente, debemos pensar en una enfermedad metabólica aguda del recién nacido. Esta puede ser:
  • Encefalopatía sin acidosis metabólica
  • Encefalopatía con acidosis metabólica
  • Síndrome hepático
  • Hidrops fetal no inmune.

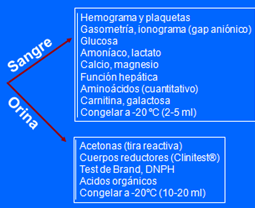
Llegaremos al diagnostico de la enfermedad  mediante el análisis de sangre y orina, tal y como se muestra en la imagen. Además debemos guardar siempre una muestra congelada para futuros procesos diagnósticos.

En el laboratorio encontraremos:

  • Alteración ácido-base (AM, AR).
  • Hiperamoniemia .
  • Hipoglucemia.
  • Anomalías hematológicas.
  • Hiperbilirrubinemia-Coagulopatía.

Diagnóstico

  • Diagnóstico individual (caso índice).
    •    - Manifestaciones clínicas.
    •    - Laboratorio. Deberemos confirmar el diagnostico clínico mediante estudios:
      •                    Bioquímica (sangre, orina, LCR).
      •                    Enzimología.
      •                    Histopatología, histoquimia.

Genética molecular. Esta al alcance de pocos hospitales, de ahí que sea tan importante que se centralice la información en grupos de trabajo especializados.

  •  Diagnóstico Prenatal.
  •  Despistaje sistemático de poblaciones “screening neonatal”.

Screening Neonatal

Examinamos a todos los recién nacidos para detectar enfermedades, debido a:

  • Frecuencia. Son enfermedades relativamente frecuentes.                          
  • Posibilidades diagnósticas.  
  • Manejo terapéutico.

El objetivo es la prevención de enfermedades de consecuencias irreversibles.

Actualmente, podemos decir que las pruebas de screening que cumplen estas características son las correspondientes a dos enfermedades; hipotiroidismos (TSH) y fenilcetonuria (cromatografía). En otras comunidades también se hace la prueba para la fibrosis quística.

El método que llevamos a cabo para las pruebas del screening es pinchar a los recién nacidos en el talón, de esta manera extraemos un poco de sangre que queda fijada en papel secante. La prueba se realiza a todos los recién nacidos a las 48-72 horas de vida, y se lleva a cabo en el laboratorio de referencia (que devuelve los resultados en el plazo de dos semanas).

Antiguamente estas pruebas se hacían mientras la madre estaba ingresada en la unidad de  maternidad, pero para que el diagnostico de la fenilcetonuria sea eficaz, el niño debe haber tomado alimento con fenil alanina al menos 48 horas antes. Por ello, actualmente se hace que días después del parto, las madres lleven a los recién nacidos al centro de salud para el diagnostico.

Tratamiento

Estas enfermedades tienen mal tratamiento en general. La mayoría no  tienen un tratamiento especifico y si este existe se basa en res posiblilidades; control de la acumulación, remplazamiento del producto y transferencia génica.

  • Sintomático y de soporte.
  • Control de la acumulación del substrato.
    • Restricción dietética (p. Ej.: fenilcetonuria).
    • Control de la producción endógena del substrato.
    • Eliminación del substrato.
  • Remplazamiento del producto.
    • Tratamiento sustitutivo del producto deficiente (Ej.: hipotiroidismo).
    • Remplazamiento del producto génico (Ej.: enfermedad de Gaucher) .
  • Transferencia génica.
    • Trasplante de órgano. Son células que están dotadas con la actividad enzimática de la que carencia el organismo. Es en definitiva una forma muy primitiva de transferencia génica.
    • Transferencia de genes con vectores (ingeniería genética).

Prevención

En este punto, es muy importante la intervención de los pediatras.
  • Consejo genético. Lo pide la familia una vez ha sido diagnosticada la enfermedad en un hijo. En ningún caso debemos decirle a la familia lo que debe hacer.
    • Requiere el diagnóstico exacto del trastorno y conocer su pronóstico (mortalidad, morbilidad).
    • Patrón de herencia conocido (riesgo en otro descendiente).
    • Condicionamientos éticos de los padres.
  •  
  • Diagnóstico prenatal.
    • Pre-implantación (fertilización in vitro)
    • Biopsia corial (embrión implantado)
    • Líquido amniótico y biopsia fetal (>16 semanas)

Compartir

Docteur Marc Adasy. Médecin Généraliste à Empuriabrava et ancien Médecin Hospitalier au CHU Dupuytren de Limoges et à l’Hôpital de Perpignan.

Podriá gustarle...

Patología respiratoria del recién nacido

Patología respiratoria del recién nacido

INTRODUCCION Todos pasamos por un trastorno respiratorio neonatal, ya que, al nacer todas las vías están llenas de líquido y tenemos unos pulmones ...
Anoxia Perinatal

Anoxia Perinatal

Concepto La anoxia perinatal (también llamada asfixia o anoxia del recién nacido, o hipoxia neonatal) es aquel grupo de síndromes surgido en torno ...